
文献解读
文献解读 | 片上太赫兹超表面传感器:一张 4 mm × 8 mm 芯片定量识别多组分生物分子
文章目录
一句话结论:20 μm 铌酸锂上的周期金属棒把太赫兹波局域到表面,4 mm × 8 mm 芯片定量四种生物分子,误差低于 3.60%。
论文简介
这篇工作由南开大学、天津城建大学、山西大学与澳大利亚 RMIT 大学的团队完成,2026 年发表于 Light: Science & Applications 第 15 卷。论文题目是 "On-chip terahertz metasensor for quantitative multi-component biomolecular identification",DOI 为 10.1038/s41377-026-02427-x。
一句话概括贡献:作者在一片 20 μm 厚、自支撑的铌酸锂(lithium niobate,LN)晶圆上刻出周期金属棒阵列,把太赫兹波的产生、与分子的相互作用、以及探测放到同一片 4 mm × 8 mm 芯片里;太赫兹波在阵列上从波导模式转成表面局域模式,从而"够得着"滴在表面的分子,最终把四种生物分子混合物的定量相对误差压到 3.60% 以下。
太赫兹指纹识别卡在哪里
太赫兹波段夹在微波与红外之间,光子能量低,不会电离样品,也不会像 X 射线那样把生物分子打坏。更关键的是,很多生物分子的振动与转动模式正好落在这个频段,不同分子的吸收峰位置各不相同,形成可以用于识别的指纹。想法很好,做起来却有一道天然的坎:太赫兹波长在百微米量级,而单个分子的吸收截面很小,一束太赫兹光穿过薄薄一层样品,被吸收掉的那一点点能量常常淹没在噪声里。
超表面在这里扮演的角色像一块"场放大器"。亚波长金属或介质结构可以把太赫兹电场挤压到很小的体积里,让局域场强提升若干个数量级,分子与光的相互作用随之增强。问题在于,早期的太赫兹超表面传感器大多工作在自由空间太赫兹时域光谱(THz time-domain spectroscopy,THz-TDS)配置下:太赫兹源、传播光路和探测器是空间上分开的三部分,整套系统占一张光学平台,还要小心屏蔽环境扰动。也有团队把超表面做进波导、谐振腔或共面传输线,把相互作用长度拉长,但源和探测器仍然在片外,集成只做了一半,检测对象也多半是单一分子。
这就留下一个明确的缺口:既紧凑、又完整集成,还要在连续宽带内同时识别多种分子并给出含量。换句话说,缺的不是更灵敏的谐振峰,而是一套能装进小芯片、能把复杂混合物拆开算清楚的太赫兹指纹平台。
一片 20 μm 铌酸锂同时当源和探测器
先看器件的整体布局,也就是论文的图 1。整片传感器分为三个功能区:左侧产生太赫兹波,中间让太赫兹波与生物分子作用,右侧把携带指纹信息的太赫兹波读出来。三区共用同一片晶圆,没有任何外部太赫兹元件,这正是"五个数量级尺寸缩减"的来源。
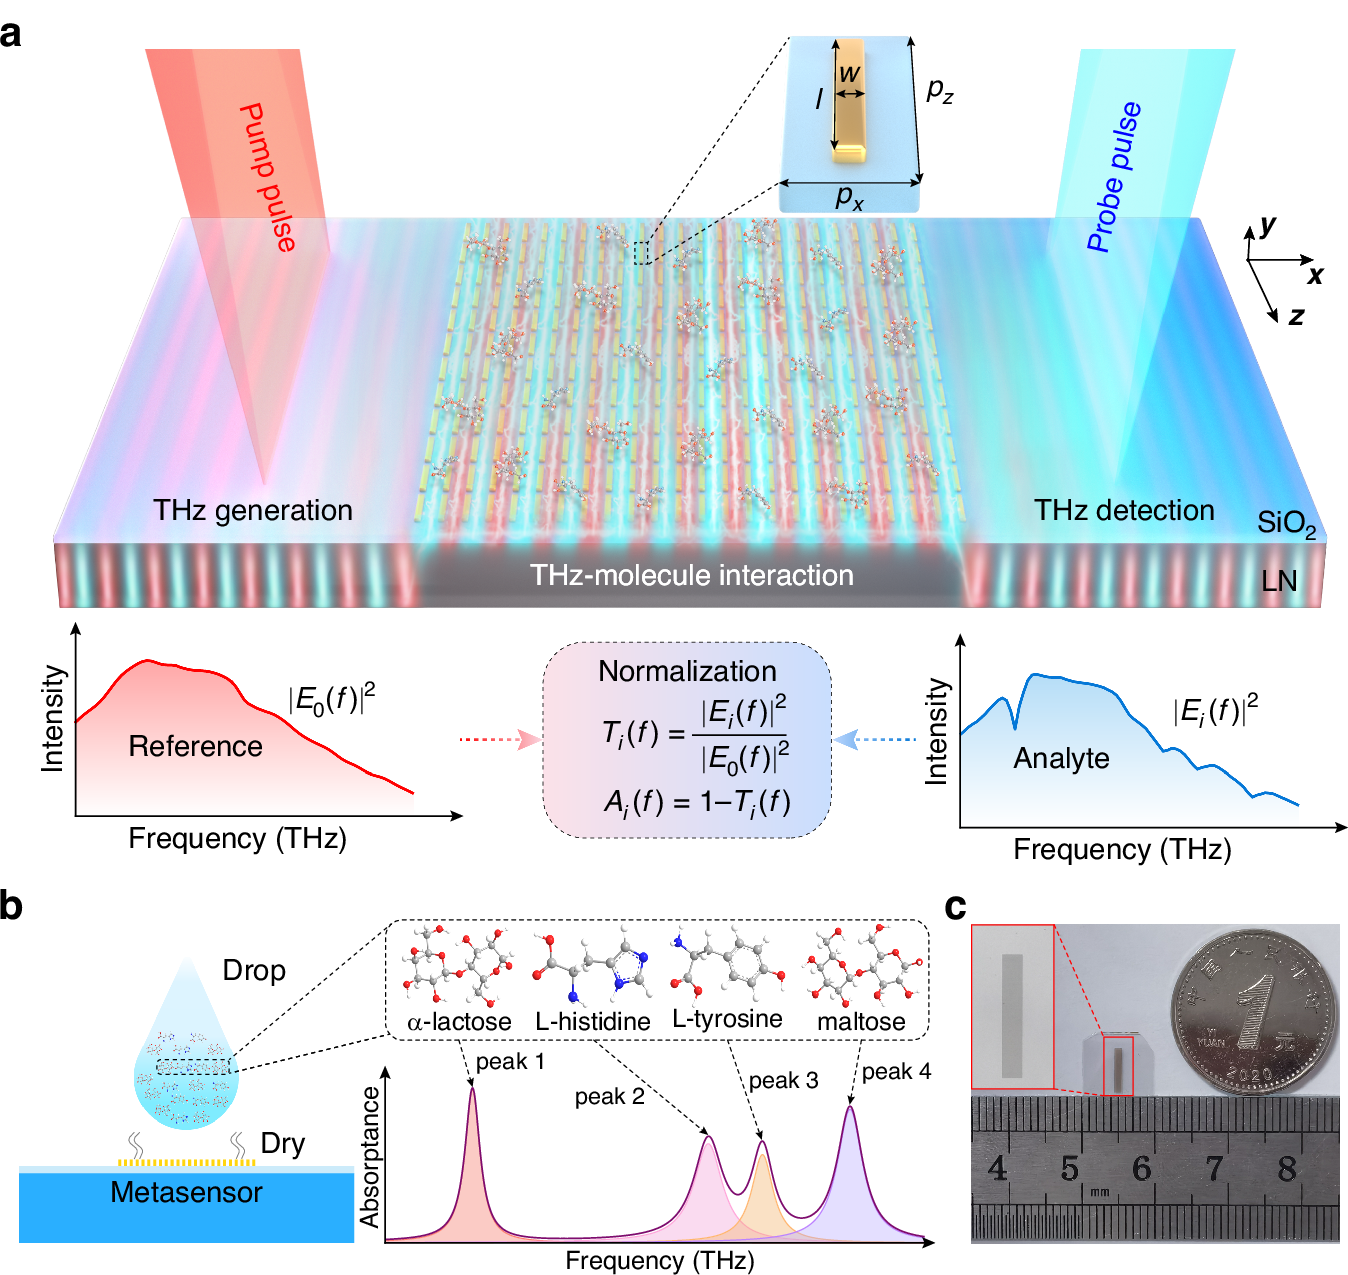
图 1:片上太赫兹超表面传感器的整体设计。(a) 传感器的三个功能区:太赫兹产生、太赫兹—分子相互作用与太赫兹探测;飞秒脉冲泵浦铌酸锂晶圆产生太赫兹波,随后由亚波长波导模式转换为 SSPP 模式以增强与生物分子的作用,携带指纹吸收信息的太赫兹波由探测脉冲读出;插图为一个单元中放大的金属棒结构。(b) 通过滴铸与干燥把生物分子沉积到超表面阵列上,插图为四种被测生物分子的结构式。(c) 器件实物照片,与一元硬币对照,红框为有效传感区。
铌酸锂之所以能一材两用,靠的是它较强的二阶非线性与光折变之外的晶格响应。作者用中心波长 800 nm、重复频率 1 kHz、脉宽 80 fs 的飞秒激光脉冲沿 z 轴线聚焦到晶圆上,通过受激拉曼散射(impulsive stimulated Raman scattering,ISRS)在晶圆内部激发出宽带太赫兹波;同一批实验里,另一束探测脉冲配合时间分辨相位衬度成像,把太赫兹电场随时间的演化记录下来。源与探测器都来自这片晶圆,无需外接天线或电光晶体。
晶圆本身是 x-cut,厚 20 μm,掺 5% MgO 来抑制光折变效应。因为它比太赫兹波长还薄,传播时并不是自由空间光束,而是被约束在片内的平面亚波长波导,支持基模 TE₀。这里出现一个矛盾:波导把能量关在晶圆内部,固然传得稳,可生物分子是滴在表面的,场够不着它们。下一节的金属棒阵列,要解决的正是这个"能量在里、分子在外"的错位。
从波导模式到表面局域模式
金属棒阵列把片内波导模式转成沿表面传播的 spoof 表面等离激元极化激元(spoof surface plasmon polariton,SSPP)模式。这个概念可以追溯到 Pendry 等人 2004 年的工作:在金属表面刻周期结构,就能让原本不支持表面等离激元的金属,在远红外和太赫兹频段表现出类似的表面囚禁模式。所谓"spoof",指的就是这种由结构而非材料本身提供的表面模式。
具体到器件,单元由四根参数决定:棒长 \(l = 30\ \mu m\)、棒宽 \(w = 6\ \mu m\)、纵向周期 \(p_z = 40\ \mu m\)、横向周期 \(p_x = 10\ \mu m\)。阵列在 x 方向重复 100 个周期(共 1 mm),在 z 方向重复 150 个周期(共 6 mm)。\(p_x\) 处在深度亚波长区,相邻金属棒之间产生强倏逝场耦合,整列结构在等效上表现得像一张均匀表面,因此可以支持一条连续、传播常数缓慢变化的 SSPP 色散支。这条连续色散支是模式转换能够宽带进行的物理原因,而不是靠某个离散共振峰碰巧对上分子的吸收位置。
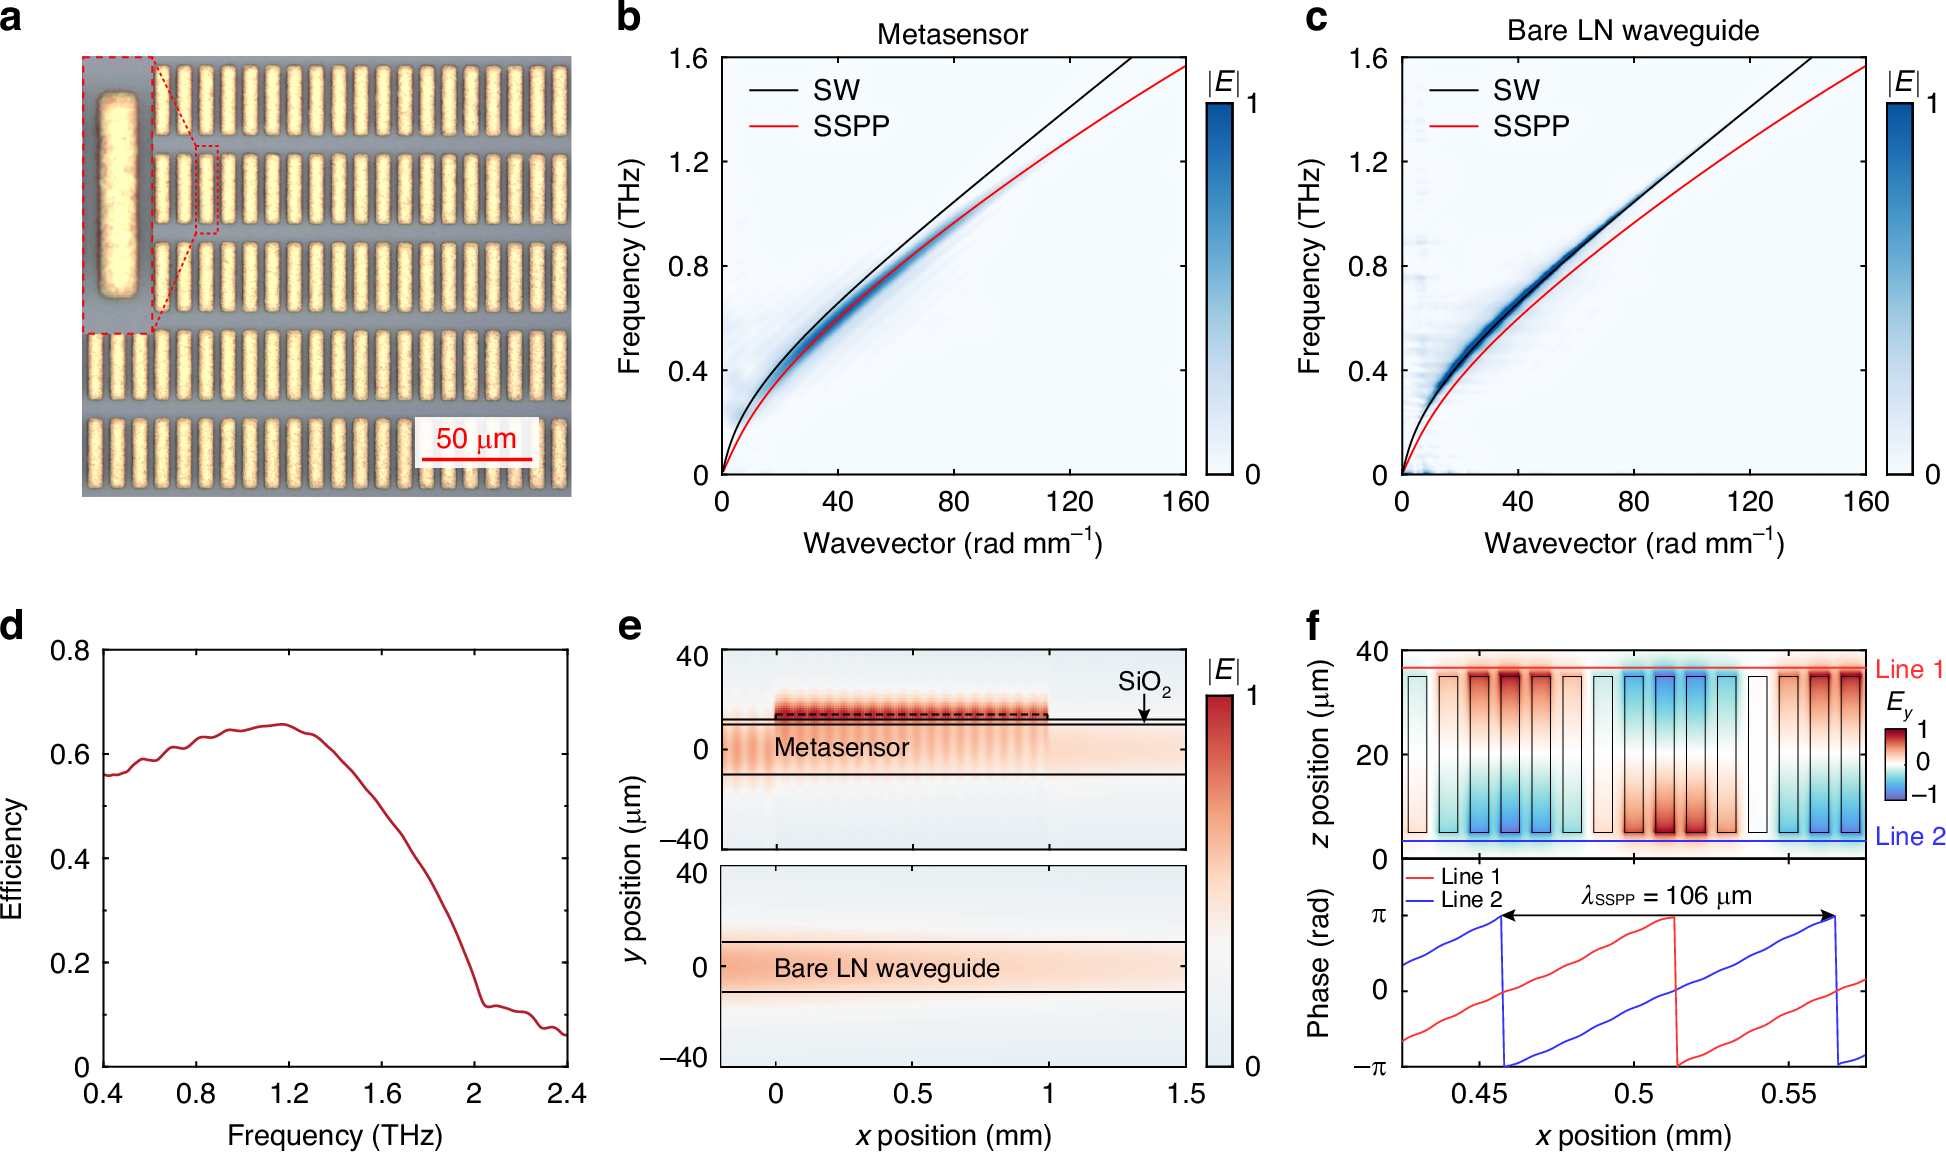
图 2:太赫兹超表面传感器的工作机制:宽带太赫兹波从 SW 模式到 SSPP 模式的转换。(a) 超表面阵列的光学显微照片,标尺为 50 μm。(b)(c) 集成超表面阵列的传感器与裸铌酸锂波导中太赫兹波色散曲线的实验对比,黑线与红线分别为 SW 模式与 SSPP 模式的理论结果。(d) 从 SW 模式到 SSPP 模式的转换效率。(e) 0.8 THz 下传感器与裸铌酸锂波导在 x–y 平面内的电场幅值,实线为结构边界,虚线框标出超表面阵列。(f) 上图给出 0.8 THz 时超表面表面电场分量 \(E_y\) 的分布,矩形框标出金属棒位置;下图给出从金属棒两侧提取的线 1 与线 2 上的相位变化。
用 Lumerical FDTD 仿真得到的转换效率横跨数个倍频程,完整覆盖四种目标分子的指纹吸收。作为对照,依赖局域表面等离激元共振(localized surface plasmon resonance,LSPR)的超表面传感器通常只在窄而离散的频带内增强,一旦目标分子的吸收峰落在带外,灵敏度就掉下来。定量地看,0.8 THz 处测得的 SSPP 波长为 \(\lambda_{SSPP} = 106\ \mu m\),由 \(\lambda_0 = c/f = 374.8\ \mu m\) 可算出等效折射率 \(n_{eff} = \lambda_0/\lambda_{SSPP} \approx 3.54\),说明这是一种明显的慢波。太赫兹场在超表面区内可传播超过 \(9\lambda_{SSPP} \approx 954\ \mu m\),与 x 方向 1 mm 的阵列长度同量级,长程传播和器件小型化在这里并不冲突。
电场分布进一步给出增强的来源。金属棒两端的 \(E_y\) 符号相反,说明太赫兹波被棒上的电偶极共振局域并增强;沿棒两侧提取的相位随位置稳定变化,对应一个确定的波矢,支撑 SSPP 模式可以长距离传播而不迅速衰减。
四种生物分子的指纹吸收
判断一台指纹传感器行不行,第一步是看它能否把单个分子的吸收峰如实读出来。作者选了两种氨基酸(L-组氨酸、L-酪氨酸)和两种二糖(α-乳糖、麦芽糖)作模型分子,把溶液滴铸到超表面阵列上,干燥成固态薄膜后测量。归一化吸收谱的定义很直接:
其中 \(|E_i|^2\) 是有分析物时的太赫兹强度,\(|E_0|^2\) 是无分析物时的参考强度。
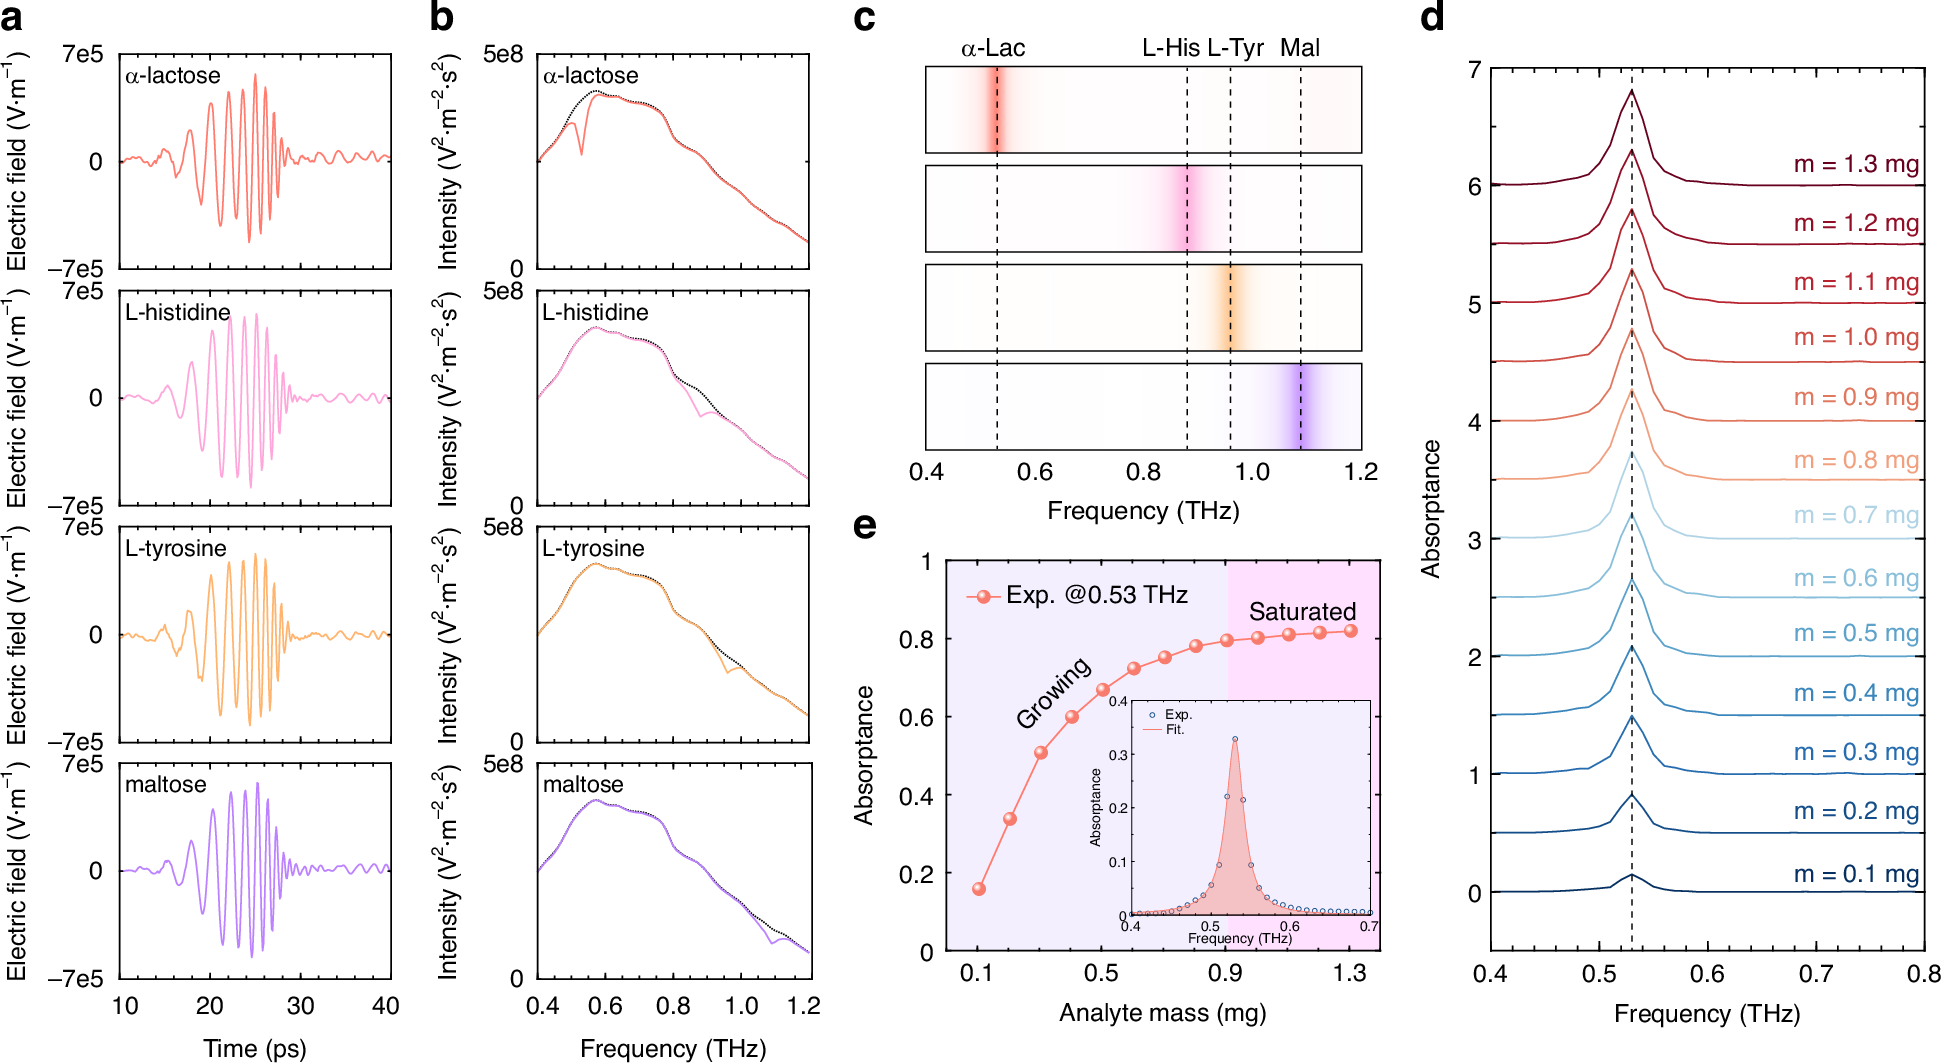
图 3:用该传感器对单个生物分子做定量分析。(a) 超表面分别覆盖 α-乳糖、L-组氨酸、L-酪氨酸与麦芽糖时,\(x = 1.5\) mm 处的时间域信号。(b) 对应的频域透射谱。(c) 四种生物分子的指纹吸收谱。(d) 不同质量 α-乳糖(0.1 至 1.3 mg)的实测吸收谱。(e) 0.53 THz 处吸收率与 α-乳糖质量的关系;插图为 0.2 mg α-乳糖吸收谱的 Drude-Lorentz 拟合结果。
四种分子的指纹峰彼此分开,中心频率依次为 α-乳糖 0.53 THz、L-组氨酸 0.88 THz、L-酪氨酸 0.96 THz、麦芽糖 1.09 THz。论文进一步把每个峰拟合成 Lorentz 线型,得到阻尼常数,用来描述峰的宽窄。
表 1:四种生物分子指纹吸收的中心频率与阻尼常数。
| 生物分子 | 中心频率 \(f_0\) (THz) | 阻尼常数 \(\gamma_0\) (GHz) | 品质因数 \(Q \approx f_0/\gamma_0\) |
|---|---|---|---|
| α-乳糖 | 0.53 | 27 | 19.6 |
| L-组氨酸 | 0.88 | 52 | 16.9 |
| L-酪氨酸 | 0.96 | 39 | 24.6 |
| 麦芽糖 | 1.09 | 47 | 23.2 |
表里最后一列的品质因数由前两列直接算出,约在 17 到 25 之间。换算成相对线宽就是 4% 到 6%,属于比较宽的峰。这个数字先记下来,它会在混合物那一节变成麻烦。
单分子测量还要回答一个更实际的问题:吸收率能不能随含量单调变化。作者拿 α-乳糖做质量梯度,从 0.1 mg 加到 1.3 mg,0.53 THz 处的吸收率随质量单调上升,0.2 mg 的吸收谱可以用 Drude-Lorentz 模型拟合得不错。有了这条"吸收率—质量"的标定曲线,后面才谈得上定量。
混合物怎么定量:谱分解,而不是直接读峰高
真正难的是混合物。作者配了五种组合,都是等质量混合:α-乳糖加 L-酪氨酸(混合物 1)、α-乳糖加麦芽糖(混合物 2)、α-乳糖加 L-酪氨酸加麦芽糖(混合物 3)、α-乳糖加 L-组氨酸加 L-酪氨酸(混合物 4),以及四种全含的混合物 5。
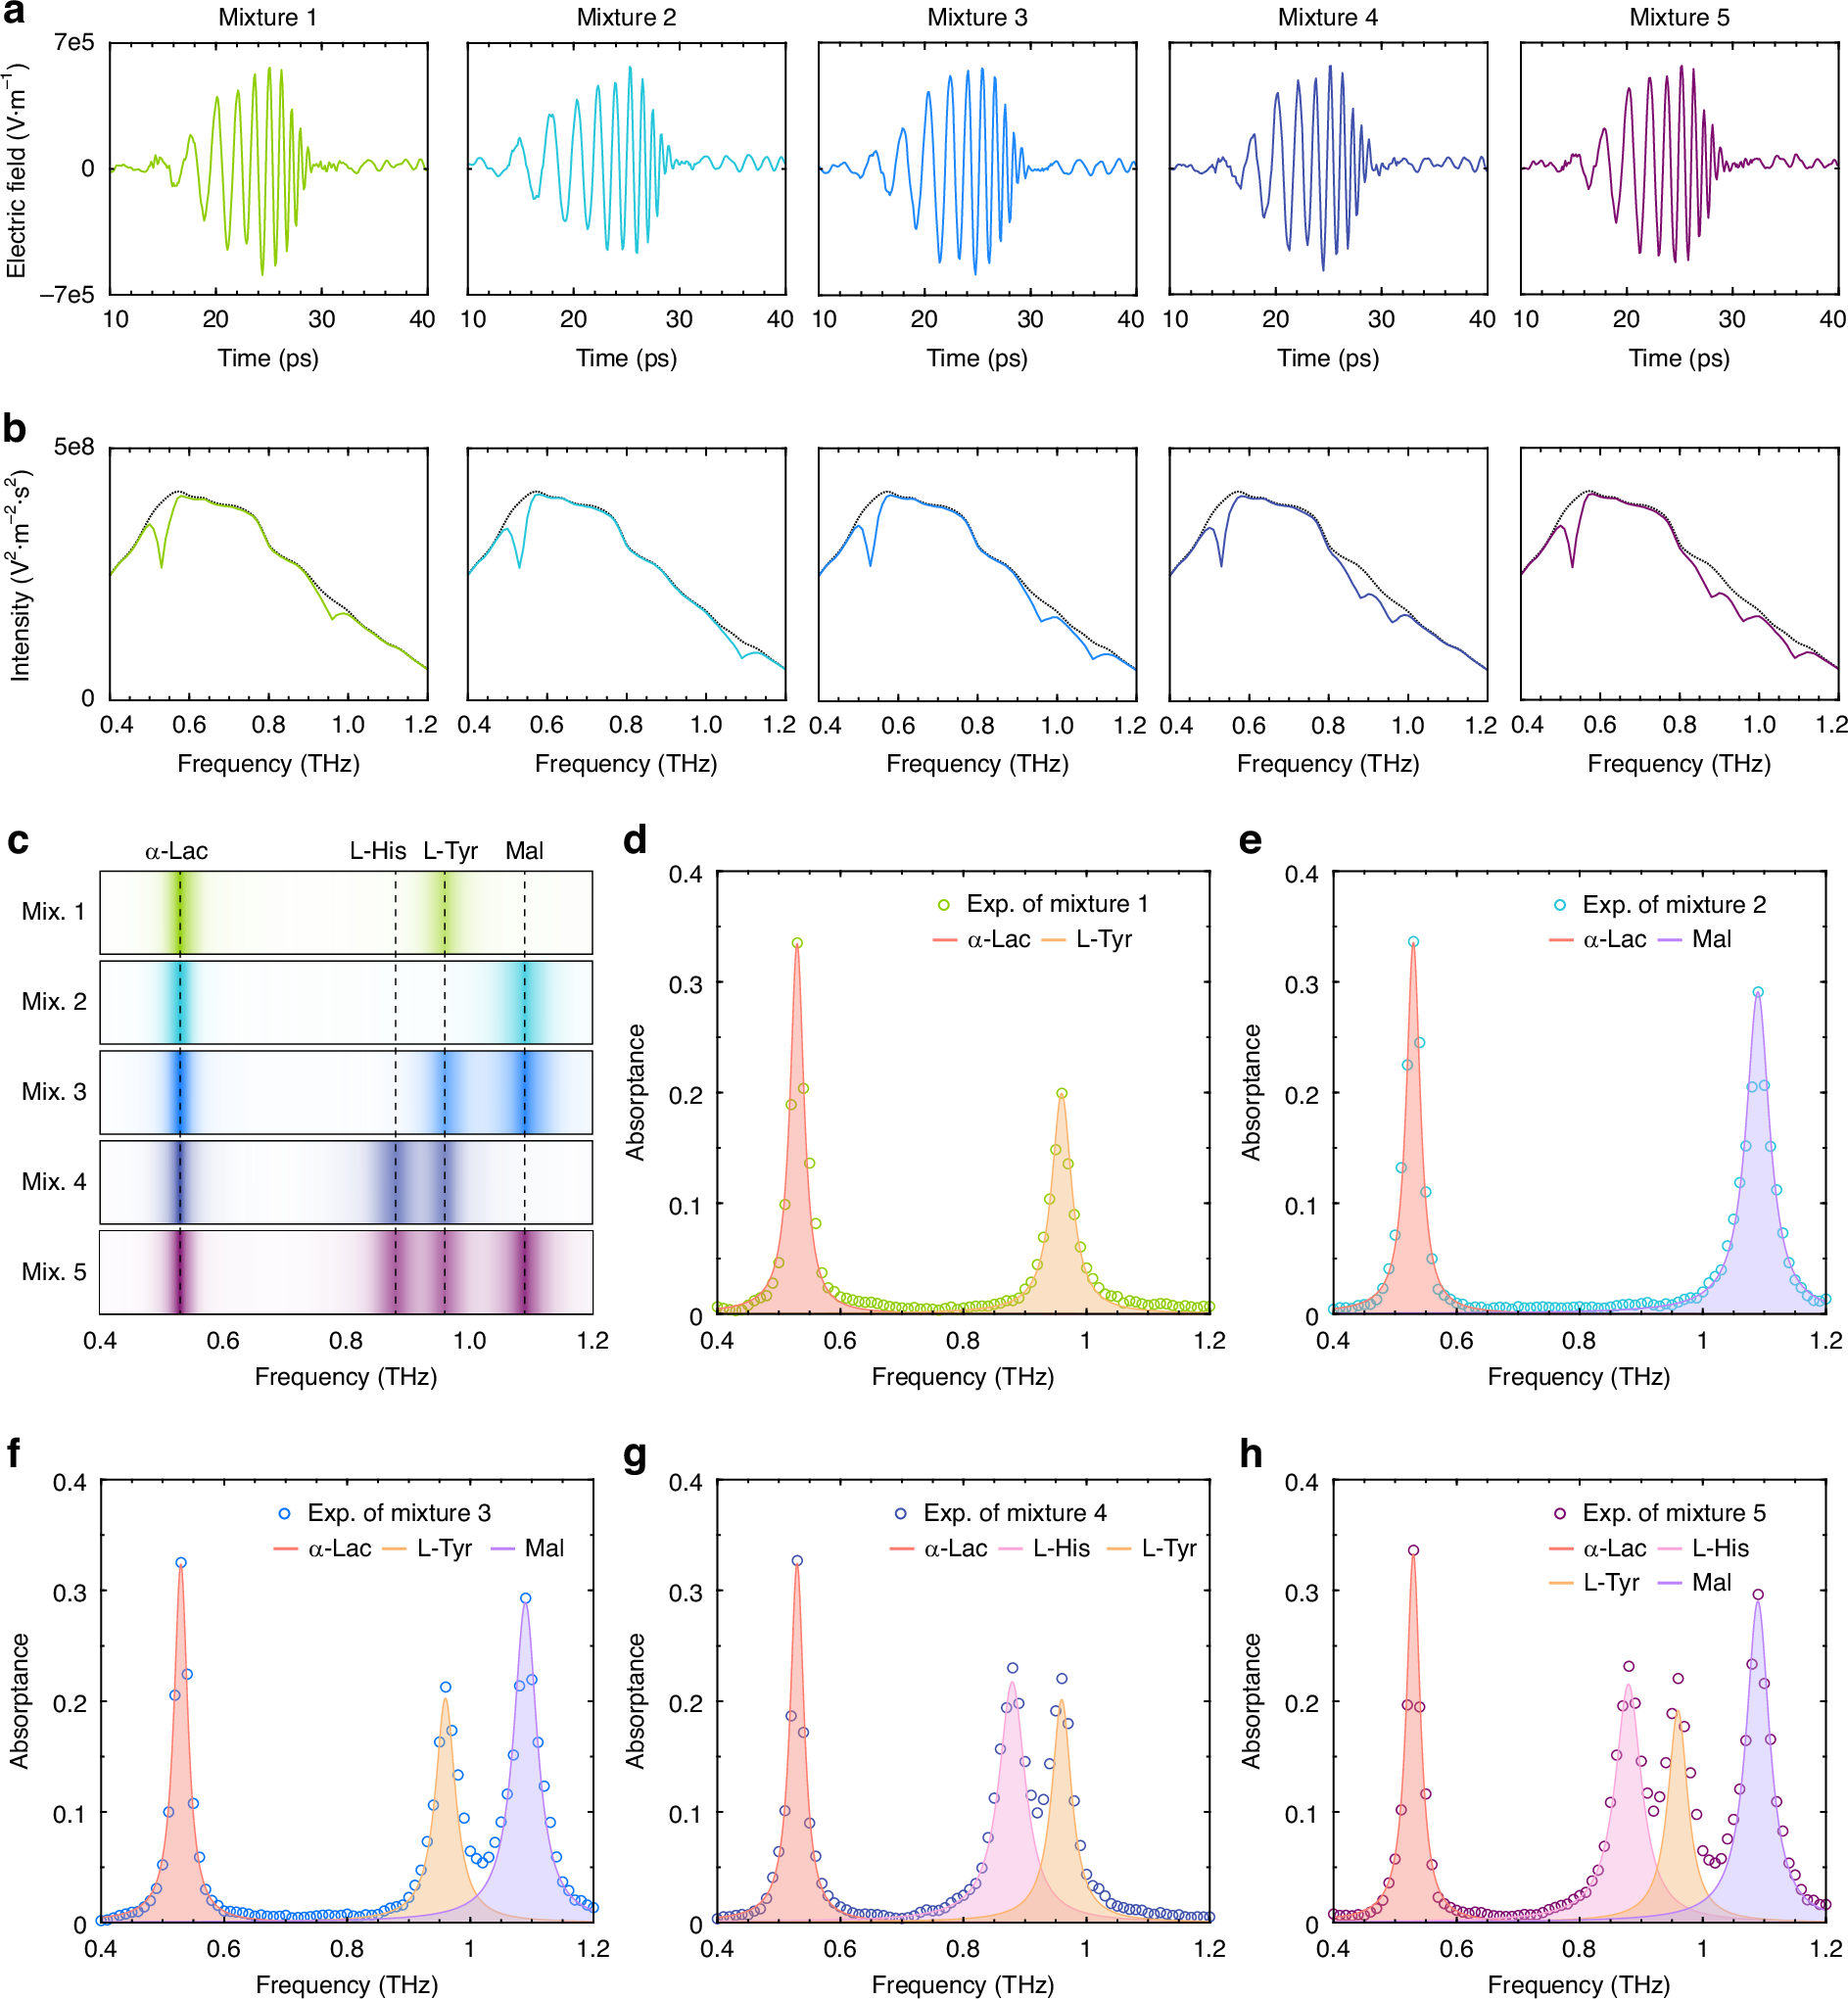
图 4:基于特征吸收的混合物定量分析。(a) 超表面分别覆盖混合物 1 至 5 时,\(x = 1.5\) mm 处的时间域信号。(b) 五种混合物的频域透射谱。(c) 五种混合物的指纹吸收谱。(d)–(h) 混合物 1 至 5 的谱分解结果。
混合物的吸收谱保留了各组分峰的位置,峰的数量随组分增多而增加,这一点令人放心。麻烦出在峰与峰的叠加。前面算过,四种分子的峰相对线宽在 4% 到 6%,而它们的中心频率从 0.53 THz 一直排到 1.09 THz,相邻峰之间并不是总能空出干净的间隔。L-酪氨酸(0.96 THz)与 L-组氨酸(0.88 THz)只差 0.08 THz,两者一宽,谱线就搭在一起了。
论文的处理思路是承认叠加,再把它拆开。既然各分子的指纹响应在制样后基本保留,混合吸收谱就可以近似写成各单组分归一化指纹谱的线性叠加,用 Drude-Lorentz 模型逐项拟合,把每个分子的贡献分离出来。这样做和"直接看混合谱里峰有多高"有本质区别:重叠区域的表观峰高是多个组分叠加的结果,拿它当单个分子的吸收率会系统性偏高。谱分解之后,作者发现若干组分的真实吸收率确实低于混合谱峰所示的水平,修正后的数值才用来反推含量。
定量精度与适用边界
含量反推是否靠谱,用一个量就能检验,相对误差:
\(m_i\) 是测得的组分质量,\(m_{i0} = 0.2\ \mathrm{mg}\) 是配样时的参考质量。五种混合物配置下,最大相对误差都低于 3.60%;作者还对组分最复杂的混合物 5 做了独立重复测量作为佐证。对一片面积只有 32 mm² 的芯片来说,这个精度说明它不只是"看得出有几种分子",而是能把含量算到可用量级。
适用边界同样要说清楚。实验里的样品是真空干燥后的固态粉末,论文明确说明因此不受液相水的强吸收与溶剂造成的谱移影响;换成水溶液或活体环境,谱线形状与定量关系都要重新标定。3.60% 也是在四种已知组分、固定 0.2 mg 参考质量、并且峰位置与 Table 1 一致的前提下得到的,论文没有给出未知组分或强重叠体系的误差上界。此外,五个数量级的尺寸缩减是相对传统自由空间 THz-TDS 系统的口径,论文正文没有逐项列出参考系统的具体尺寸,这里按面积量级理解更稳妥:若把参考系统按 1 到 3 m² 占位估算,与 32 mm² 的芯片相比约差四到五个数量级。飞秒激光本身仍在片外,集成的是太赫兹的产生、相互作用与探测这三段。
意义与展望
把太赫兹指纹识别从一张光学平台搬到 32 mm² 的芯片上,价值不只在体积。太赫兹波非电离、非破坏,又能读出分子振动指纹,本来就是药品质检、无标记生物检测看重的性质;限制它落地的是系统成本与环境敏感性。这项工作把源、相互作用区与探测器统一到一片自支撑铌酸锂上,用宽带 SSPP 模式增强场与分子的作用,再配合谱分解把混合物拆算成各组分含量,等于把"能不能测"推进到了"能不能定量、能不能带走"。
从原理验证走向实际应用,还有几段路要铺。样品这一端,滴铸成膜的质量均匀性与厚度一致性直接决定吸收率标定的重复性,论文也把优化制样与沉积均匀性列为后续工作。方法这一端,目前依赖已知组分的指纹谱库与线性叠加近似,面对成分未知、峰位严重重叠或浓度跨度很大的体系,误差上界仍待建立。系统这一端,若能把飞秒泵浦源、延时扫描与读出电路进一步小型化,才有机会做成真正可手持的设备。一个可以期待的方向是把智能算法接进来:既然谱分解本质上是一个带物理约束的拟合问题,让算法在线解析混合物谱、跟踪浓度随时间的变化,正是实时动态分析所需要的。
常见误解
误以为太赫兹超表面传感就是靠一个尖锐的谐振峰把信号放大。 实际上本文依赖的是宽带 SSPP 模式转换:横向周期处于深度亚波长区,相邻金属棒强耦合,阵列等效成均匀表面,从而支持连续色散支。转换效率在数个倍频程内都较高,覆盖面比离散的 LSPR 谐振宽得多。
误以为芯片只有 4 mm × 8 mm,是把飞秒激光器也集成进去了。 实际上飞秒激光仍在片外,它只负责泵浦晶圆产生太赫兹波。被集成到同一片铌酸锂上的是太赫兹的产生、与分子的相互作用、以及探测这三段功能。
误以为混合物谱里某个峰有多高,那种分子就有多少。 实际上重叠区域的表观峰高是多个组分贡献的叠加,直接按峰高折算会高估单个组分的吸收率。论文先用线性叠加加 Drude-Lorentz 谱分解还原各组分的真实吸收,再查"吸收率—质量"曲线反推含量。
误以为这套定量方法可以原样搬到水溶液或活体样品上。 实际上实验样品是真空干燥后的固态粉末,论文特意说明因此不受液相水吸收和溶剂谱移影响。换成含水环境,谱线形状与定量标定都要重做。
参考资料
- Xu X., Duan H., Lu Y., Zhang Y.-C., Zheng Z., Jia B., Wu Q., Xu J. On-chip terahertz metasensor for quantitative multi-component biomolecular identification. Light: Science & Applications 15, (2026). 原文
- Garcia-Vidal F. J., Martín-Moreno L., Pendry J. B. Spoof surface plasmon photonics. Reviews of Modern Physics 94, 025004 (2022). 原文
- Koch M., Mittleman D. M., Ornik J. C., Scheller M. Terahertz time-domain spectroscopy. Nature Reviews Methods Primers 3, 48 (2023). 原文
- Ultra-compact broadband terahertz spectroscopy sensor enabled by resonant-gradient metasurface. Nature Communications 16, (2025). 原文
- Wang R. D. 等. Enhanced on-chip terahertz sensing with hybrid metasurface/lithium niobate structures. Applied Physics Letters 114, 121102 (2019). 原文
- Neu J., Schmuttenmaer C. A. Tutorial: An introduction to terahertz time domain spectroscopy (THz-TDS). Journal of Applied Physics 124, 231101 (2018). 原文
- Zhang X. Q. 等. Terahertz surface plasmonic waves: a review. Advanced Photonics 2, 014001 (2020). 原文
- Banks P. A., Kleist E. M., Ruggiero M. T. Investigating the function and design of molecular materials through terahertz vibrational spectroscopy. Nature Reviews Chemistry 7, 480–495 (2023). 原文
- Pendry J. B., Martín-Moreno L., Garcia-Vidal F. J. Mimicking surface plasmons with structured surfaces. Science 305, 847–848 (2004). 原文
CONTINUE EXPLORING
DISCUSSION
留言与讨论
分享你的理解,或留下一个值得继续讨论的问题。
还没有留言,欢迎成为第一个参与讨论的人。